Preview

Регуляторные исследования и экспертиза лекарственных средств

Расширенный поиск

«Регуляторные исследования и экспертиза лекарственных средств» – научно-практический рецензируемый журнал открытого доступа, выпускаемый в печатной и онлайн-версиях. Основан в 1999 году.

Цель журнала: содействие развитию фармацевтической и медицинской науки и практики посредством опубликования и распространения информации о передовых достижениях в регуляторной деятельности и сфере обращения лекарственных средств.

Целевая аудитория. Предназначен для широкого круга специалистов, как российских, так и зарубежных, работающих в сфере обращения лекарственных средств:

- разработчиков и производителей лекарственных препаратов;

- представителей экспертных организаций, государственных регуляторных органов;

- работников контрольно-разрешительной системы и государственного надзора в сфере обращения лекарственных средств;

- сотрудников научно-исследовательских институтов, преподавателей, аспирантов и студентов медицинских, фармацевтических вузов, врачей и провизоров.

Более подробная информация – в разделе Цели и задачи.

Учредитель: ФГБУ «Научный центр экспертизы средств медицинского применения» Министерства здравоохранения Российской Федерации.

Периодичность: 6 раз в год. 

Импакт-фактор: двухлетний импакт-фактор РИНЦ (2025) – 1,139.

Редколлегия. Географическое представительство:

  • 8 стран
  • 12 городов

Рецензирование:

  • Двойное слепое
  • Минимум 2 рецензента на рукопись

Основные метрики журнала:

14 дней в среднем от подачи до первого решения

88 дней в среднем от подачи до публикации в Интернете

15% приглашенных авторов

68% доля принятия рукописей

64 тыс. загрузок PDF в 2025 г.

Плата за публикацию: бесплатно.

Индексация. Входит в «Белый список» научных изданий (уровень 2), Перечень ВАК (категория К1), Russian Science Citation Index (RSCI), DOAJ. Информация об индексации в других российских и международных базах доступна в разделе «Индексирование».

Регистрация. Свидетельство о регистрации средства массовой информации ПИ № ФС77-82931 от 14 марта 2022 г.

Подписка. Подписной индекс в каталоге Пресса России – 57942, Урал-Пресс – 57942.

Текущий выпуск

Том 16, № 4 (2026)
Скачать выпуск PDF

ГЛАВНАЯ ТЕМА: ВНЕДРЕНИЕ ИНСТРУМЕНТАЛЬНЫХ МЕТОДОВ АНАЛИЗА В КОНТРОЛЕ КАЧЕСТВА ЛЕКАРСТВЕННЫХ СРЕДСТВ

366-370 353
Резюме

В интервью заместитель начальника Испытательного центра экспертизы качества лекарственных средств Е.А. Мамашина раскрывает цели и задачи лабораторной экспертизы качества в рамках регистрационных процедур и ввода лекарственных препаратов в гражданский оборот. Представлены данные о деятельности Испытательного центра экспертизы качества лекарственных средств за 2025 год (1702 задания, 2140 наименований лекарственных средств; рост объемов выпуска в гражданский оборот на 22%). Обсуждены влияние перехода к правилам ЕАЭС (доля заданий в рамках Союза – 98%), санкционные и логистические трудности заявителей, а также предусмотренные нормативной базой механизмы их преодоления, включая дистанционные испытания. Отдельно затронуты предрегистрационные услуги ФГБУ «НЦЭСМП» Минздрава России: процедура предварительного расчета образцов (рост обращений на 60% за первое полугодие 2026 г.), разработка и валидация методик, исследования стабильности, контроль сырья и обучающие практикумы.

371-383 312
Резюме

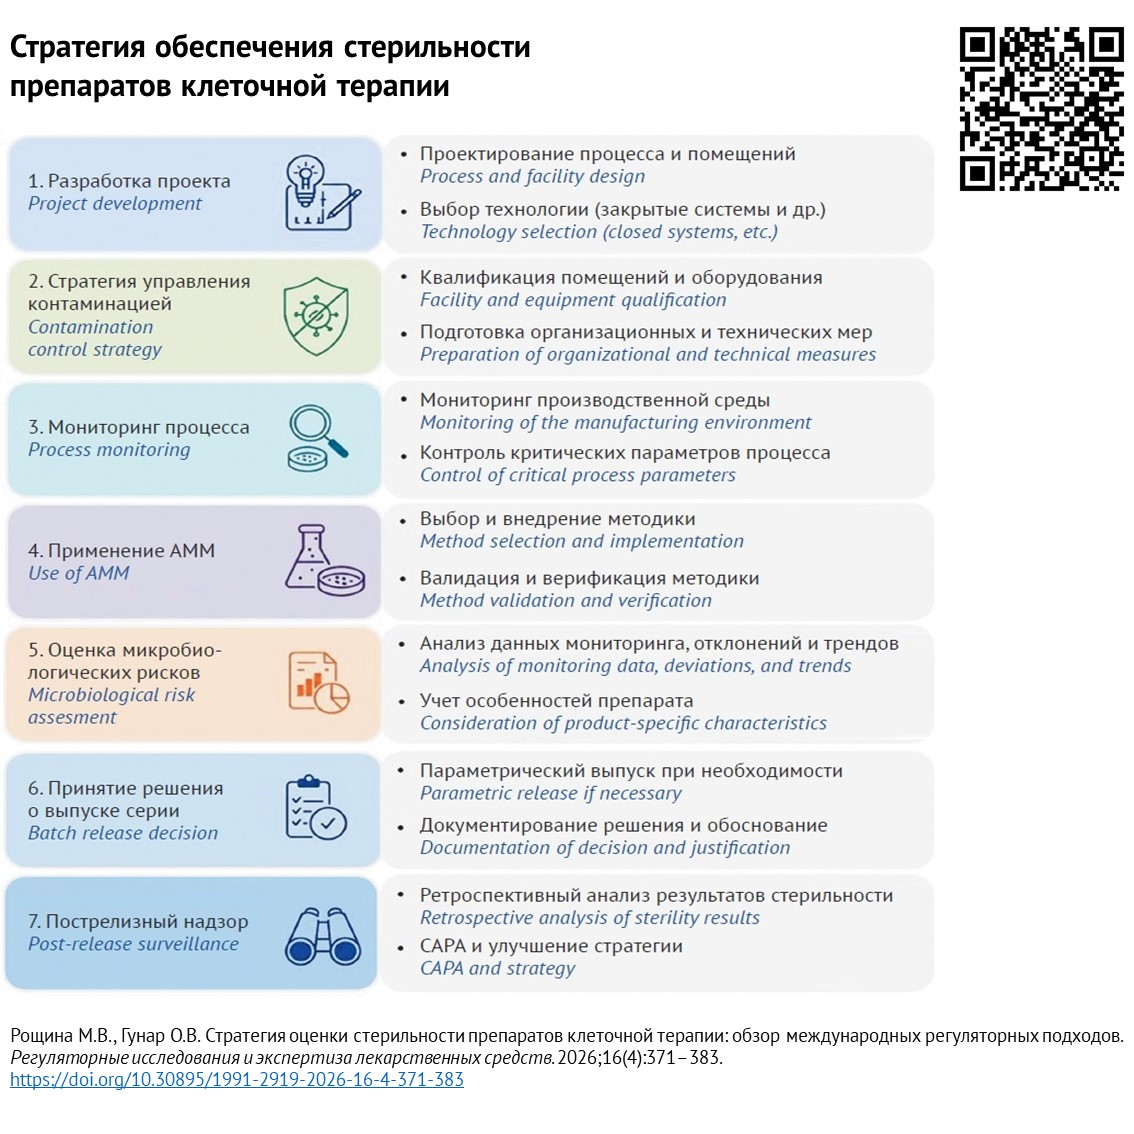
ВВЕДЕНИЕ. Препараты клеточной терапии относятся к числу наиболее сложных биомедицинских лекарственных средств, производство которых сопровождается высоким риском микробной контаминации и невозможностью применения терминальной стерилизации. Обеспечение стерильности таких препаратов требует внедрения комплексной риск-ориентированной системы микробиологического контроля на всех этапах производственного процесса.

ЦЕЛЬ. Обзор современных подходов к формированию стратегии оценки стерильности препаратов клеточной терапии.

ОБСУЖДЕНИЕ. Проведенный анализ показал, что традиционные фармакопейные подходы к испытанию на стерильность имеют ограниченную применимость для препаратов клеточной терапии вследствие коротких сроков годности, ограниченного объема образца и влияния клеточных компонентов на результаты микробиологического анализа. Основными источниками контаминации являются исходный биологический материал, персонал, производственная среда, оборудование, культуральные среды и этапы транспортирования. В настоящее время международные требования GMP, EMA, FDA, PIC/S и ЕАЭС ориентированы на внедрение стратегии управления контаминацией, непрерывного мониторинга асептических производственных процессов и применения риск-ориентированного подхода. Особое значение приобретают альтернативные ускоренные микробиологические методы, позволяющие сократить сроки получения результатов и повысить оперативность принятия решений о выпуске серии.

ЗАКЛЮЧЕНИЕ. Современная стратегия оценки стерильности препаратов клеточной терапии должна базироваться на интегрированной системе управления микробиологическими рисками, включающей асептическое производство, мониторинг критических параметров процесса, стратегию управления контаминацией и применение валидированных альтернативных методов микробиологического контроля. Такой подход позволяет повысить надежность обеспечения микробиологической безопасности препаратов клеточной терапии на всех этапах их производства и клинического применения.

384-399 313
Резюме

ВВЕДЕНИЕ. Действующая нормативно-правовая база Республики Казахстан не предусматривает специального правового режима, регулирующего изготовление и обращение радиофармацевтических лекарственных препаратов (РФЛП) при медицинской организации. В результате к данной деятельности одновременно применяются требования законодательства, регулирующего аптечную деятельность, производство лекарственных средств и медицинскую деятельность, что создает правовую неопределенность и сложности в правоприменительной практике. Это обусловливает необходимость разработки дифференцированного подхода к правовому регулированию данной деятельности.
ЦЕЛЬ. Анализ нормативно-правового регулирования изготовления радиофармацевтических лекарственных препаратов в медицинских организациях Республики Казахстан, а также оценка соответствия действующих требований практическим условиям деятельности медицинских организаций.
ОБСУЖДЕНИЕ. Аптечное изготовление РФЛП в Республике Казахстан регулируется несколькими нормативными актами, которые относятся к различным правовым режимам: фармацевтическому, медицинскому и радиационно-санитарному. Кодекс «О здоровье народа и системе здравоохранения» освобождает РФЛП аптечного изготовления от государственной регистрации, однако не формирует специализированной регуляторной модели для данной категории препаратов. Стандарт надлежащей аптечной практики (GPP) ориентирован
преимущественно на нерадиоактивные лекарственные препараты и не учитывает в полной мере специфику РФЛП. Стандарт организации оказания медицинской помощи в области ядерной медицины предусматривает требования, близкие к промышленной модели производства, включая элементы инфраструктуры и системы качества, сопоставимые с принципами GMP. Такой подход оправдан для крупных производственных площадок, однако является избыточным для медицинских организаций, изготавливающих РФЛП исключительно для клинических нужд. Выявлена необходимость формирования самостоятельного комплекса нормативных правовых актов, основанного на риск-ориентированном подходе и учитывающего двойственную природу РФЛП как лекарственных средств и источников ионизирующего излучения.
ЗАКЛЮЧЕНИЕ. Для достижения баланса между доступностью радиофармацевтических технологий, обеспечением качества, безопасности РФЛП целесообразно нормативно разграничить изготовление РФЛП медицинскими организациями (в том числе для применения в клинической практике в качестве и методов персонализированной медицины) и промышленное производство
РФЛП, подлежащих государственной регистрации. Целесообразно разработать риск-ориентированную модель регулирования изготовления лекарственных препаратов, адаптированную к условиям деятельности медицинских организаций Республики Казахстан. Реализация данных подходов позволит снизить регуляторные риски, повысить правовую определенность и тем самым создать устойчивую основу для дальнейшего развития системы ядерной медицины в Республике Казахстан.

400-410 320
Резюме

ВВЕДЕНИЕ. Согласно фармакопейным требованиям при производстве радиофармацевтических лекарственных препаратов в ходе разработки и валидации производственного процесса необходимо определять содержание примесей Pb, As, Fe, а также других элементов, вносящих максимальный вклад в контаминацию препарата (для препарата [¹⁸F]-ПСМА-1007 это элементы Al, Zn, Cu и Li). Ранее мы разработали методику определения содержания элементных примесей в [¹⁸F]-флудезоксиглюкозе методом масс-спектрометрии с индуктивно-связанной плазмой, и представляется актуальным оценить применимость методики к [¹⁸F]-ПСМА-1007.
ЦЕЛЬ. Валидация методики определения содержания элементов Al, As, Cu, Zn, Fe, Pb, Li в препарате [¹⁸F]-ПСМА-1007 методом масс-спектрометрии с индуктивно связанной плазмой.
МАТЕРИАЛЫ И МЕТОДЫ. Испытания проводили на образце препарата [¹⁸F]-ПСМА-1007 с минимальным содержанием анализируемых примесей, к которому добавляли варьируемые количества стандартных растворов определяемых элементов. Содержание элементов определяли на масс-спектрометре Agilent 7900. Фиксировали интенсивность сигналов изотопов (а.е.м.) ⁷Li, ²⁷Al, ⁵⁷Fe, ⁶³Cu, ⁶⁶Zn, ⁷⁵As, ²⁰⁸Pb.
РЕЗУЛЬТАТЫ. Установлено, что методика определения элементных примесей в препарате [¹⁸F]-ПСМА-1007 соответствует валидационным требованиям, приведенным в Государственной фармакопее Российской Федерации XV издания. Значение коэффициента корреляции линейной зависимости сигнала от концентрации для всех определяемых элементов составляет ≥0,99; отношение относительных стандартных отклонений для наименьшего и наибольшего калибровочного уровня находится в диапазоне 0,5–2,0. Открываемость методики характеризуется приемлемой правильностью (80÷120%) для всех определяемых элементов. Относительное стандартное отклонение для всех элементов составляет ≤20% (повторяемость) и ≤25% (внутрилабораторная прецизионность). Фактические значения критериев Фишера и Стьюдента существенно ниже предельных значений. Специфичность методики подтверждена, что позволяет однозначно оценивать каждый определяемый элемент в присутствии других элементных примесей и компонентов.
ВЫВОДЫ. Аналитическая методика определения содержания элементных примесей методом масс-спектрометрии в [¹⁸F]-флудезоксиглюкозе применима к препарату [¹⁸F]-ПСМА-1007. Методика может быть использована производителями данного препарата при валидации своего технологического процесса, а в случае необходимости — при проведении внутреннего контроля качества своей продукции.

411-424 301
Резюме

ВВЕДЕНИЕ. Важнейшими показателями качества радиофармацевтического лекарственного препарата (РФЛП) являются его радиохимическая чистота (РХЧ) или содержание радиохимических примесей (РХП), значения которых нормированы. Обязательное проведение контрольных испытаний лиофилизатов (оценка состава, подлинность, апирогенность и стерильность) гарантируется производителем. Оценка процесса мечения лиофилизатов технецием–99m, на который могут влиять многочисленные факторы, обычно является ответственностью конечного пользователя. Представленные в нормативных документах по качеству методики были разработаны еще в 1970–80-е гг., и некоторые из них нуждаются в корректировке в связи с обновлением парка средств измерения и появлением новых материалов.

ЦЕЛЬ. Подведение итогов за 2015 – 2025 г.г. на примере анализа результатов контроля качества ⁹⁹ᵐTc–РФЛП, регулярно используемых в клинической практике, в аккредитованной испытательной лаборатории. Корректировка существующих методов анализа, указанных в нормативных документах по качеству производителей лиофилизатов, и разработка новых.

МАТЕРИАЛЫ И МЕТОДЫ. Контроль качества РФЛП с технецием–99m проводили по наиболее значимым показателям (РХЧ/РХП) по методикам, представленных в утвержденных нормативных документах производителей. РФЛП готовили из лиофилизатов и элюата (раствор Na⁹⁹ᵐTcO4) из генераторов ⁹⁹Мо/⁹⁹ᵐТс типа ГТ–2М, ГТ–4К и ГТ–5К.

РЕЗУЛЬТАТЫ. За 10 лет работы аккредитованной лаборатории было протестировано 1106 РФЛП. Найдены и опробованы аналитические методики определения РХЧ/РХП в РФЛП «Макротех,⁹⁹ᵐТс», «Бромезида,⁹⁹ᵐТс» и «Пентатех,⁹⁹ᵐТс», основанные на тонкослойной хроматографии, взамен используемых ранее методов фильтрования и высоковольтного электрофореза в агарозном геле. Для РФЛП «Технемек,⁹⁹ᵐТс» взамен определения показателя радиохимического состава опробована хроматографическая методика, которая позволяет определить одновременно комплекс технеция-99m c димеркаптоянтарной кислотой (коэффициент удерживания, Rf 0,45–0,70), свободный Na⁹⁹ᵐTcO4 (Rf 0,9–1,0) и гидролизованный восстановленный технеций–99m (Rf 0–0,15).

ВЫВОДЫ. Из всего количества протестированных РФЛП за 10 лет только ограниченное количество РФЛП (3,2%) имели РХЧ ниже допустимого уровня. Преимущества предлагаемых методик заключается в упрощении методов анализа, что позволит их использовать в медицинской организации непосредственно перед введением РФЛП пациенту, а также достоверно определять важнейший показатель качества препарата (РХЧ), отвечающий за накопление в органе-мишени. Разработанные методики могут быть предложены для включения в проекты фармакопейных статей и производителю лиофилизатов – для внесения их в нормативные документы по качеству.

425-435 294
Резюме

ВВЕДЕНИЕ. Гадобутрол – макроциклический препарат на основе гадолиния, который используется в качестве контрастного вещества при диагностике методом магнитно-резонансной томографии. По фармакопейным требованиям в нем необходимо проводить оценку содержания элементных примесей. Высокие концентрации гадолиния по сравнению с нормируемым содержанием примесей требуют специальных подходов к элементному анализу. 

ЦЕЛЬ. Разработка и валидация методики определения элементных примесей в гадобутроле методом масс-спектрометрии с индуктивно связанной плазмой.

МАТЕРИАЛЫ И МЕТОДЫ. Разработку методики проводили на модельных смесях с использованием стандартных образцов анализируемых элементов (Cd, Pb, As, Hg, Co, V, Ni, Tl, Au, Pd, Ir, Os, Rh, Ru, Se, Ag, Pt, Li, Sb, Ba, Mo, Cu, Sn, Cr), варьируя смеси окислителей и способы минерализации. Для приготовления валидационных образцов использовали разбавленный в 200 раз гадобутрол (холостой раствор), к которому добавляли варьируемые количества стандартных образцов элементов. Содержание элементов определяли на масс-спектрометре с индуктивно-связанной плазмой Agilent 7900. При выборе измеряемых изотопов Pt и Se учитывали изобарные интерференции, возникающие из-за высоких концентраций Gd в матрице (¹⁹⁸Pt и ⁸²Se). Для подавления полиатомных интерференций использовали столкновительную ячейку в режиме «с гелием». Для связывания OsO4, использовали следующие стабилизаторы: водные растворы сульфита натрия (7,5 г/л), бисульфита калия (7,5 г/л) и тиомочевины (1 г/л).

РЕЗУЛЬТАТЫ. Установлено, что использование Н2О2 не приводит к заметному преимуществу в степени извлечения элементов. Оптимальный вариант пробоподготовки: микроволновая минерализация в смеси азотной и хлористоводородной кислот в соотношении 4:1 при 150 ºС. Наиболее эффективным стабилизирующим агентом для получения корректных результатов определения содержания Os является раствор тиомочевины. Оцененные валидационные параметры (линейность, правильность, повторяемость, внутрилабораторная прецизионность и специфичность) соответствуют фармакопейным критериям приемлемости. Диапазон применения методики позволяет проводить определение всех нормируемых элементов на уровне, определенном фармакопейными требованиями.

ВЫВОДЫ. Разработанную и валидированную методику рекомендуется использовать при оценке рисков негативного воздействия элементных примесей, попадающих в организм человека вместе с препаратом «Гадобутрол».

436-444 300
Резюме

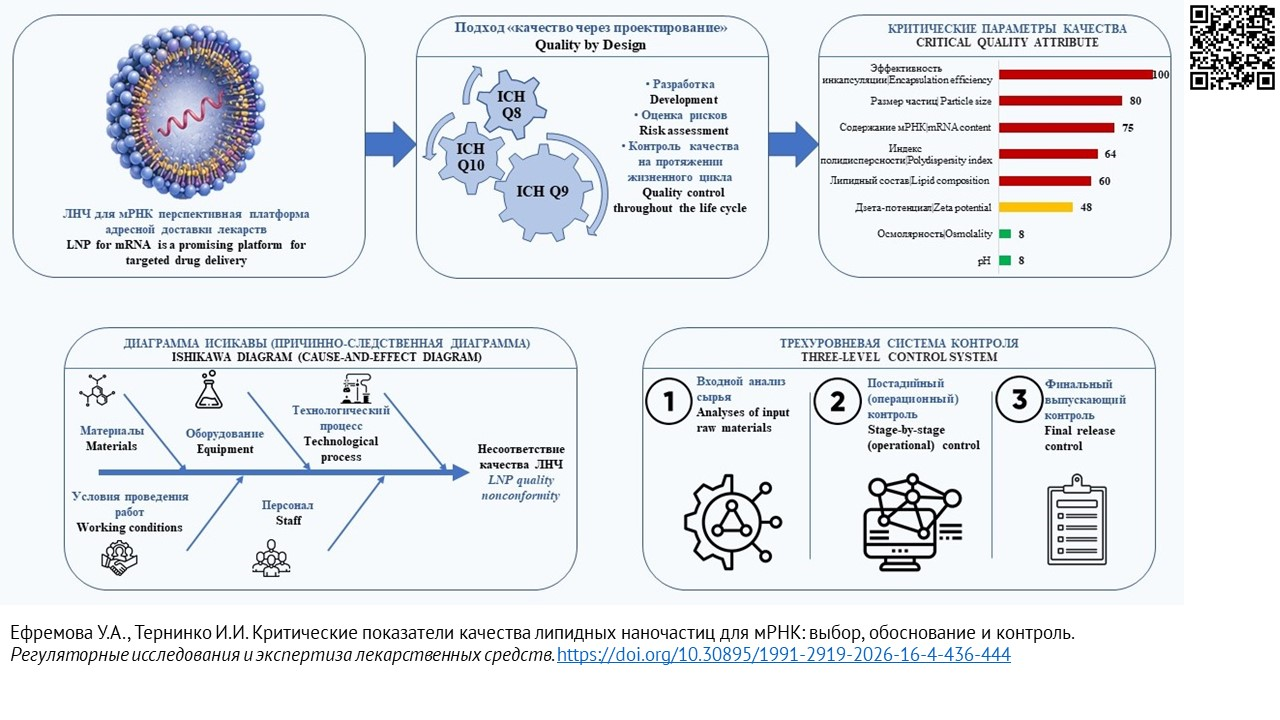
ВВЕДЕНИЕ. Липидные наночастицы представляют собой перспективную платформу для адресной доставки лекарств, включая нуклеиновые кислоты, что доказано успешным применением вакцин для профилактики COVID-19. В отличие от традиционных лекарственных форм, липидные наночастицы — сложные супрамолекулярные системы, формирование критических показателей качества которых происходит в ходе самоорганизации наночастиц и не поддается постпроизводственной коррекции. Традиционный подход, основанный на тестировании конечного продукта, недостаточен, что является обоснованием для внедрения подхода «концепция встроенного качества», интегрирующего требования ICH руководств Q8, Q9 и Q10.
ЦЕЛЬ. Систематический анализ существующих методологических подходов к определению, оценке и контролю качества липидных наночастиц для мРНК и определение критических показателей качества согласно требованиям руководств ICH Q8(R2), Q9, Q10.
МАТЕРИАЛЫ И МЕТОДЫ. Проведен систематический анализ руководств ICH Q8–Q10. Для количественной оценки рисков применен метод анализа характера, влияния и критичности отказов с расчетом приоритетного числа риска (критический порог ≥50). Использована диаграмма Исикавы для систематической идентификации факторов, влияющих на критические показатели качества липидных наночастиц для мРНК.
РЕЗУЛЬТАТЫ. Наиболее высокие значения приоритетного числа риска отмечаются по таким показателям, как «Эффективность инкапсуляции» (100), «Размер частиц» (80), «Содержание мРНК» (75), «Индекс полидисперсности» (64) и «Липидный состав» (60), показатели «pH» и «Осмоляльность» не были отнесены к критическим (8). Идентифицированы пять категорий факторов риска: «Технологический процесс», «Оборудование», «Исходные материалы», «Условия проведения работ» и «Персонал». На основе критических показателей качества разработана трехуровневая стратегия контроля производства липидных наночастиц для мРНК: входной контроль сырья, постадийный контроль с использованием технологий процессного анализа, финальный выпускающий контроль с валидированными методами по руководству ICH Q2(R2).
ВЫВОДЫ. Внедрение подхода «концепция встроенного качества» в разработку и производство липидных наночастиц для мРНК является научно обоснованным. Предложенный подход, включающий метод анализа характера, влияния и критичности отказов и диаграмму Исикавы, может быть адаптирован для конкретных процессов и продуктов. На основе выявленных критических параметров качества разработана трехуровневая стратегия качества, охватывающая все этапы производства липидных наночастиц для мРНК.

445-460 685
Резюме

ВВЕДЕНИЕ. Кислород медицинский (КМ) является жизненно важным лекарственным средством. Действующие общие фармакопейные статьи (ОФС) Государственной фармакопеи Российской Федерации (ГФ РФ) XV издания в части контроля примесей в медицинских газах имеют избыточный объем и дублируют требования фармакопейных статей (ФС), что затрудняет их практическое применение. Требуется актуализация стандартов на основе международной гармонизации с учетом национальных особенностей аналитического контроля.

ЦЕЛЬ. Систематизация и сравнительный анализ мировых и национальных стандартов качества кислорода медицинского для оптимизации структуры и содержания общих фармакопейных статей и фармакопейных статей Государственной фармакопеи Российской Федерации.

МАТЕРИАЛЫ И МЕТОДЫ. Проведен сравнительный анализ монографий ведущих зарубежных фармакопей (Ph. Eur., USP, IP, ChP, JP, ГФ РБ) и проектов ОФС/ФС ГФ РФ XV изд. Оценены требования к КМ в зависимости от способа его получения (криогенная ректификация, короткоцикловая безнагревная адсорбция).

РЕЗУЛЬТАТЫ. Установлено, что международные фармакопеи регламентируют качество КМ независимо от способа получения, опираясь на высокоселективные физико-химические методы. Выявлены расхождения в нормах примесей между USP, Ph. Eur. и IP. Обоснована целесообразность сохранения в российской практике метода газовой хроматографии, успешно внедренного как в отечественный производственный контроль, так и в контролирующих лабораториях, при условии гармонизации общих подходов к описанию методов в ОФС.

ВЫВОДЫ. Разработана стратегия разграничения методологических подходов: ОФС содержат общие принципы испытаний, а ФС – конкретные аналитические параметры. Подготовлены и утверждены проекты ФС на КМ (93%, жидкий, сжатый), что обеспечило баланс между интеграцией в международные стандарты с сохранением доказанных национальных компетенций.

461-473 241
Резюме

ВВЕДЕНИЕ. Циклоспорин – это иммуносупрессивный препарат, используемый для подавления иммунной системы. Препарат применяется при трансплантации органов, для лечения аутоиммунных заболеваний (псориаз, дерматит), а также в офтальмологии. Лекарственные препараты (ЛП) циклоспорина зарегистрированы в Российской Федерации (РФ) в различных лекарственных формах (ЛФ) «раствор для приема внутрь», «капсулы», «капли глазные» и «концентрат для приготовления раствора для инфузий», однако самыми распространенными на рынке РФ являются ЛФ «раствор для приема внутрь» и «капсулы». Поскольку в Государственную фармакопею Российской Федерации (ГФ РФ) не включены фармакопейные статьи (ФС) на активную фармацевтическую субстанцию (АФС) и на ЛФ циклоспорина, представляется актуальным провести сравнительный анализ и обобщить требования зарубежных фармакопей к контролю качества лекарственных средств (ЛС) на основе циклоспорина.

ЦЕЛЬ. Анализ и обобщение требований к качеству ЛС циклоспорина (выбор показателей качества, нормативных требований, методов анализа) для подготовки ФС на АФС и составления соответствующих спецификаций на ЛП циклоспорина в ЛФ «капсулы» и «раствор для приема внутрь».

ОБСУЖДЕНИЕ. Поскольку ЛС циклоспорина не описаны в ГФ РФ, вопросы контроля их качества являются актуальными. Оценка стандартов качества на ЛП невозможна без анализа требований для АФС. ФС (монография) на АФС циклоспорина включена в Европейскую фармакопею (Ph.Eur.), Британскую фармакопею (ВР), Американскую фармакопею (USP), Индийскую фармакопею (IP), Фармакопею Китайской Народной Республики (ChP) и Японскую фармакопею (JР). В результате проведенного сравнительного анализа фармакопейных стандартов качества на ФС и ЛП циклоспорина даны рекомендации по методам идентификации, нормированию примесей и включении других необходимых показателей для составления соответствующих спецификаций.

ЗАКЛЮЧЕНИЕ. В результате проведенного сравнительного анализа фармакопейных стандартов качества для ФС циклоспорина и ЛФ «раствор для приема внутрь» и «капсулы» даны рекомендации для составления соответствующих спецификаций по методам идентификации, нормированию примесей и включении других необходимых показателей.

МЕТОДИЧЕСКИЕ МАТЕРИАЛЫ

474-478 442
Резюме

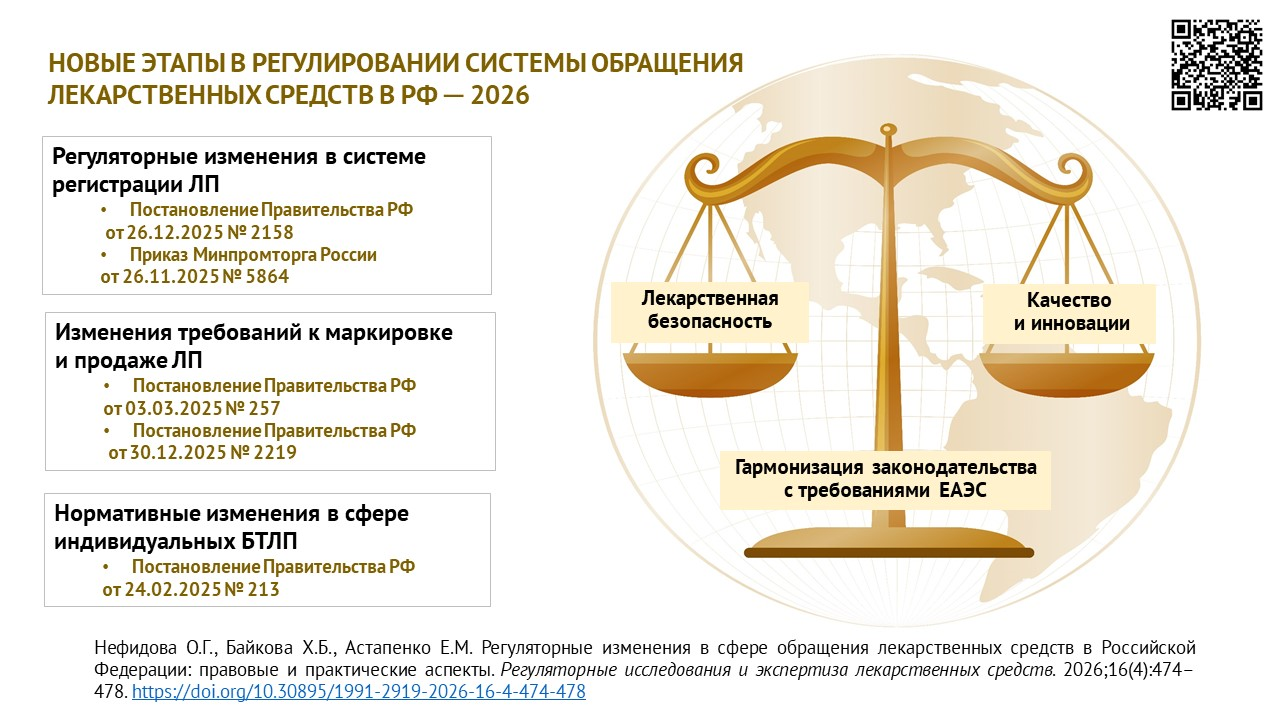
В условиях перехода к общему рынку лекарственных средств в рамках Евразийского экономического союза (ЕАЭС) и дальнейшей гармонизации национального законодательства с наднациональными требованиями важное значение имеет оценка влияния обновлений регуляторной базы на развитие российского фармацевтического сектора. Проведен последовательный анализ актуальных нормативных правовых актов. Ключевые положения, утвержденные новыми документами, вступившими в силу в Российской Федерации в начале 2026 г. в связи с переходом к общему рынку лекарственных средств в ЕАЭС, включают продление сроков действия национальных регистрационных удостоверений, переход на единые правила регистрации в ЕАЭС и регулирование выпуска и обращения индивидуальных биотехнологических лекарственных препаратов. Эти регуляторные изменения направлены на формирование сбалансированной системы обращения лекарственных средств; с одной стороны, гарантируя сохранение непрерывности лекарственного обеспечения населения и минимизацию риска дефицита лекарственных препаратов, а с другой — повышение их качества и безопасности. Особую значимость имеет развитие нормативного регулирования персонализированной медицины, которое открывает новые возможности для лечения тяжелых заболеваний с использованием инновационных технологий.

Объявления

2026-09-01

Правовые основы передачи генетических данных человека

С 1 сентября 2026 года вступил в силу Федеральный закон от 20.02.2026 № 43-ФЗ, который вносит изменения в регулирование генно-инженерной деятельности и устанавливает правовые основы передачи генетических данных за пределы Российской Федерации.

Еще объявления...


Creative Commons License
Контент доступен под лицензией Creative Commons Attribution 4.0 License.