


Содержание
Перейти к:
https://doi.org/10.30895/1991-2919-2026-16-4-474-478
Перейти к:
В условиях перехода к общему рынку лекарственных средств в рамках Евразийского экономического союза (ЕАЭС) и дальнейшей гармонизации национального законодательства с наднациональными требованиями важное значение имеет оценка влияния обновлений регуляторной базы на развитие российского фармацевтического сектора. Проведен последовательный анализ актуальных нормативных правовых актов. Ключевые положения, утвержденные новыми документами, вступившими в силу в Российской Федерации в начале 2026 г. в связи с переходом к общему рынку лекарственных средств в ЕАЭС, включают продление сроков действия национальных регистрационных удостоверений, переход на единые правила регистрации в ЕАЭС и регулирование выпуска и обращения индивидуальных биотехнологических лекарственных препаратов. Эти регуляторные изменения направлены на формирование сбалансированной системы обращения лекарственных средств; с одной стороны, гарантируя сохранение непрерывности лекарственного обеспечения населения и минимизацию риска дефицита лекарственных препаратов, а с другой — повышение их качества и безопасности. Особую значимость имеет развитие нормативного регулирования персонализированной медицины, которое открывает новые возможности для лечения тяжелых заболеваний с использованием инновационных технологий.
Нефидова О.Г., Байкова Х.Б., Астапенко Е.М. Регуляторные изменения в сфере обращения лекарственных средств в Российской Федерации: правовые и практические аспекты. Регуляторные исследования и экспертиза лекарственных средств. 2026;16(4):474-478. https://doi.org/10.30895/1991-2919-2026-16-4-474-478
Nefidova O.G., Baykova Kh.B., Astapenko E.M. Regulatory Changes in the Circulation of Medicinal Products in the Russian Federation: Legal and Practical Aspects. Regulatory Research and Medicine Evaluation. 2026;16(4):474-478. (In Russ.) https://doi.org/10.30895/1991-2919-2026-16-4-474-478
Начало 2026 года стало новым этапом в регулировании системы обращения лекарственных средств в Российской Федерации (РФ) в соответствии с правилами Евразийского экономического союза (ЕАЭС)1. 31 декабря 2025 г. закончился переходный период, когда была возможна подача заявлений по процедуре приведения в соответствие регистрационных досье лекарственных препаратов в референтном государстве [1]. Несмотря на то что к настоящему времени устранены не все различия в подходах государств — членов ЕАЭС [2], национальные регистрационные процедуры, установленные правом ЕАЭС, завершены, кроме тех, которые отнесены к уровню национального законодательства [3]. В условиях перехода к общему рынку лекарственных средств (ЛС) в рамках ЕАЭС2 был принят ряд регуляторных документов. Ключевые изменения, вступившие в силу в начале 2026 года, направлены на дальнейшую гармонизацию национального законодательства с требованиями ЕАЭС и призваны обеспечить внедрение инновационных механизмов контроля и регулирования фармацевтического рынка3. В первую очередь они касаются регистрации лекарственных препаратов, требований к их качеству, маркировке и продаже, а также регулирования выпуска и обращения индивидуальных биотехнологических лекарственных препаратов (иБТЛП).
Цель работы — проанализировать ключевые регуляторные изменения в сфере обращения лекарственных средств, вступившие в силу в Российской Федерации в начале 2026 года в связи с переходом к общему рынку ЛС в ЕАЭС, и оценить соотношение новых правовых норм с действующей системой лекарственного обеспечения населения в Российской Федерации. Исследование построено на последовательном анализе актуальных нормативных правовых актов, регулирующих изменения в сфере обращения лекарственных средств.
Основным изменением в регуляторной системе фармацевтического рынка России является завершение процедуры национальной регистрации и процедуры приведения в соответствие регистрационных досье лекарственных препаратов с требованиями ЕАЭС. Лекарственные препараты, прошедшие процедуру приведения в соответствие с требованиями Союза, допускаются к производству в течение 180 календарных дней с даты приведения регистрационного досье в соответствие с требованиями Союза в государствах — членах ЕАЭС и третьих странах с регистрационным удостоверением (РУ), выданным в соответствии с законодательством стран Союза. В связи с этим действие такого РУ продлевается на указанный срок с возможностью обращения лекарственного препарата до окончания срока годности, и оно имеет статус «ЕАЭС» в Государственном реестре лекарственных средств (ГРЛС).
Сроки действия регистрационных удостоверений на лекарственные препараты, у которых регистрационные досье не были своевременно приведены в соответствие с требованиями ЕАЭС, но заявления на данную процедуру были поданы до 31 декабря 2025 г., продлены (статус РУ остается «действующим» в ГРЛС).
Срок действия регистрационных удостоверений лекарственных препаратов, зарегистрированных в соответствии с Федеральным законом от 12.04.2010 № 61-ФЗ «Об обращении лекарственных средств», находящихся в обращении на рынке в течение последних 3 лет по состоянию на 1 декабря 2025 г., заявления по которым на приведение регистрационного досье в соответствие с требованиями ЕАЭС не были предоставлены, продлены до 1 января 2027 г. (статус РУ остается «действующим» в ГРЛС)4.
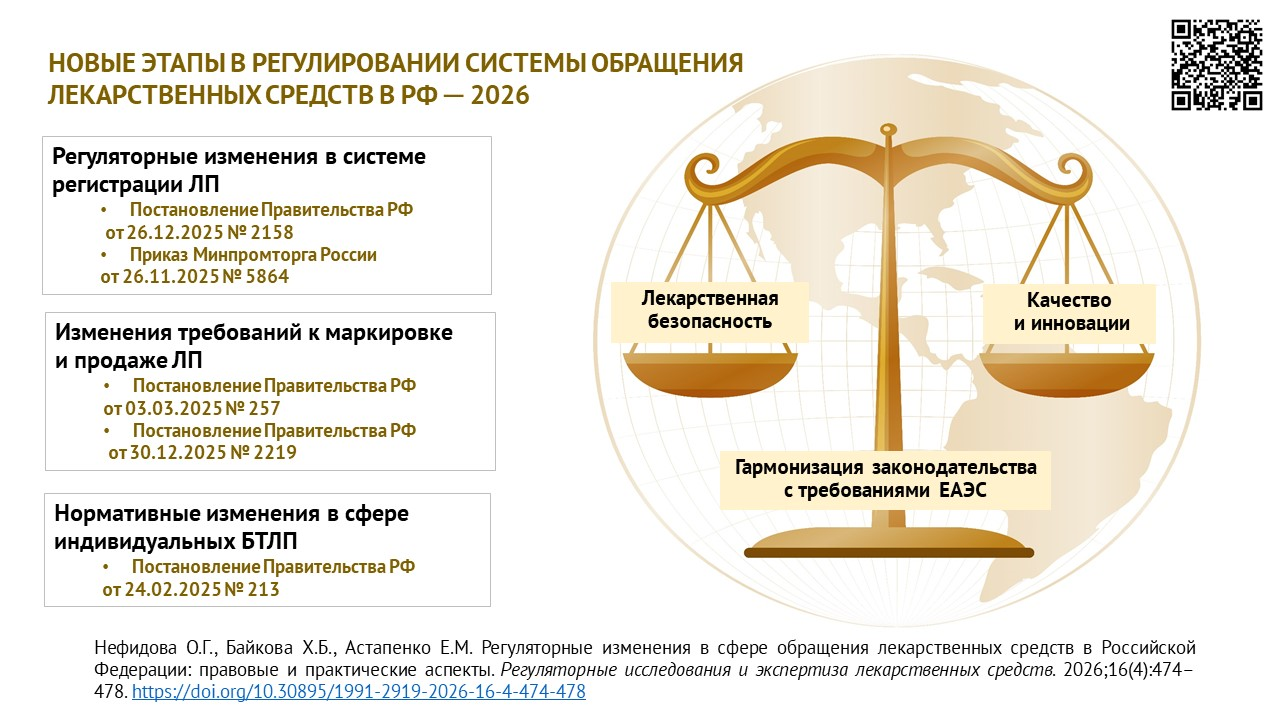
Согласно изменениям, представленным в постановлении Правительства Российской Федерации от 26.12.2025 № 21585, срок действия регистрационных удостоверений, выданных в соответствии с постановлением Правительства Российской Федерации от 03.04.2020 № 4416 со сроком действия до 1 января 2028 г., продлен до 1 января 2036 г. без необходимости замены документов. Данное продление касается и разрешений на временное обращение серий (партий) лекарственных препаратов, не зарегистрированных в Российской Федерации. Такие разрешения также продлеваются до 1 января 2036 г. и подлежат замене по заявлению юридического лица, на имя которого выдано соответствующее разрешение, с внесением необходимых изменений в ГРЛС.
Минпромторг России приказом от 26.11.2025 № 58647 признал утратившим силу приказ от 04.02.2016 № 2618 о формах заявления о выдаче заключений GMP по национальным правилам, что фактически означает окончательное упразднение старой формы заявления и переход на единые правила ЕАЭС.
Внесенные изменения обеспечивают стабильность фармацевтического рынка в период перехода к наднациональному регулированию: с одной стороны, завершается переход на единые требования ЕАЭС к регистрации и качеству лекарственных препаратов, с другой — за счет минимизации риска их дефицита гарантируется непрерывность лекарственного обеспечения населения и защита пациентов от перебоев в лечении.
С 1 марта 2026 г. в аптечных организациях, в которых временно потеряно интернет-соединение, вводятся дополнительные офлайн-проверки кодов маркировки лекарственных препаратов в разрешительном режиме9. При этом очень важно, чтобы используемый локальный модуль в аптечных организациях позволял быстро и стабильно считывать данные коды и блокировать продажу лекарственных препаратов, выбывших из гражданского оборота, с истекшим сроком годности и в других случаях. Данная мера призвана усилить контроль за оборотом лекарственных препаратов на всех этапах логистики.
Изменения в постановление Правительства Российской Федерации от 05.04.2022 № 59310 продлили возможность продажи зарубежных препаратов в иностранной упаковке до 31 декабря 2027 г. при условии наличия этикетки на русском языке. Это решение обеспечивает непрерывность доступа потребителей к импортным лекарственным препаратам в период перехода на новые регуляторные требования.
Внедрение иБТЛП обеспечивает переход к терапии, основанной на молекулярно-генетических характеристиках конкретного пациента с жизнеугрожающим заболеванием, когда возможности стандартной схемы лечения уже исчерпаны. Постановление Правительства Российской Федерации от 24.02.2025 № 21311 существенно изменило регулирование персонализированной медицины. На его основании Минздравом России выданы разрешения на применение иБТЛП для лечения пациентов с меланомой (персонализированные неоантиген-специфические мРНК-вакцины) и метастатическим колоректальным раком (персонализированная пептидная вакцина, персонализированная неоантигенная мРНК-вакцина), весной 2026 года начато их клиническое применение12.
Это событие является важным шагом в развитии персонализированной медицины в Российской Федерации и свидетельствует о готовности регуляторной системы адаптироваться к инновациям в биомедицинской сфере. Минздрав России размещает информацию, связанную с предоставлением, подтверждением и отменой разрешений на применение, а также с внесением изменений в реестр разрешений на применение, на своем официальном сайте в информационно-телекоммуникационной сети «Интернет». Изготовление иБТЛП допускается исключительно медицинскими организациями, включенными в перечень медицинских организаций, имеющих право изготавливать иБТЛП, утвержденный распоряжением Правительства Российской Федерации от 13.12.2024 № 3736-р13. Указанный механизм направлен на обеспечение государственного контроля за обращением данных препаратов, а также соблюдение требований к качеству, безопасности и условиям их изготовления.
Нормативные правовые акты, вступившие в силу в начале 2026 года, предусматривают формирование сбалансированного механизма лекарственного обеспечения населения, сочетающего строгий контроль качества фармацевтической продукции с оперативным внедрением инновационных методов терапии, включая индивидуальные биотехнологические лекарственные препараты. Представленные изменения позволяют нивелировать риски необеспеченности пациентов лекарственными препаратами и возникновения барьеров для доступа лекарственных препаратов на рынок Российской Федерации.
Вклад авторов. Все авторы подтверждают соответствие своего авторства критериям ICMJE. Наибольший вклад распределен следующим образом: О.Г. Нефидова — анализ нормативных правовых актов, написание текста рукописи; Х.Б. Байкова — работа с нормативными правовыми актами, редактирование текста рукописи; Е.М. Астапенко — редактирование текста рукописи, утверждение окончательной версии статьи для публикации.
Использование генеративного искусственного интеллекта. Авторы заявляют, что не использовали генеративный ИИ при подготовке рукописи.
Author contributions. All authors confirm that they meet the ICMJE criteria for authorship. The most significant contributions were as follows. Olga G. Nefidova analyzed regulatory legal acts and drafted the manuscript. Khadicha B. Baykova worked with regulatory legal acts and edited the manuscript text. Elena M. Astapenko edited the manuscript text and approved the final version of the manuscript for publication.
Use of generative artificial intelligence. The authors declare that no generative AI was used during the preparation of this manuscript.
1. Решение Совета ЕЭК от 03.11.2016 № 78 «О Правилах регистрации и экспертизы лекарственных средств для медицинского применения».
2. Распоряжение Евразийского межправительственного совета от 15.08.2025 № 9 «О Концепции развития общего рынка лекарственных средств в рамках Евразийского экономического союза».
3. Обзор изменений Федерального закона от 12.04.2010 № 61-ФЗ «Об обращении лекарственных средств». Редакция от 29.12.2025 (с изменениями и дополнениями, вступающими в силу с 01.01.2026). https://www.consultant.ru/document/cons_doc_LAW_103587/291555ddff30014883402e4ef722b0b20248f151/?ysclid=mlc0ky47as499558708
4. Постановление Правительства Российской Федерации от 29.12.2025 № 2202 «О внесении изменений в некоторые акты Правительства Российской Федерации», которым были внесены изменения в постановление Правительства Российской Федерации от 12.03.2022 № 353 «Об особенностях разрешительной деятельности в Российской Федерации».
5. Постановление Правительства Российской Федерации от 26.12.2025 № 2158 «О внесении изменений в некоторые акты Правительства Российской Федерации».
6. Постановление Правительства Российской Федерации от 03.04.2020 № 441 «Об особенностях обращения лекарственных препаратов для медицинского применения, которые предназначены для применения в условиях угрозы возникновения, возникновения и ликвидации чрезвычайной ситуации и для организации оказания медицинской помощи лицам, пострадавшим в результате чрезвычайных ситуаций, предупреждения чрезвычайных ситуаций, профилактики и лечения заболеваний, представляющих опасность для окружающих, заболеваний и поражений, полученных в результате воздействия неблагоприятных химических, биологических, радиационных факторов».
7. Приказ Минпромторга России от 26.11.2025 № 5864 «О признании утратившими силу приказа Министерства промышленности и торговли Российской Федерации от 04.02.2016 № 261 и внесенных в него изменений».
8. Приказ Минпромторга России от 04.02.2016 № 261 «Об утверждении форм заявления о выдаче заключения о соответствии производителя (иностранного производителя) лекарственных средств для медицинского применения требованиям правил надлежащей производственной практики, инспекционного отчета по результатам инспектирования производителя и иностранного производителя лекарственных средств для медицинского применения на соответствие требованиям правил надлежащей производственной практики и заключения о соответствии производителя (иностранного производителя) лекарственных средств для медицинского применения требованиям правил надлежащей производственной практики».
9. Постановление Правительства Российской Федерации от 03.03.2025 № 257 «Об утверждении Правил применения положений части 2 статьи 57 Федерального закона «Об обращении лекарственных средств» на основании информации, полученной из системы мониторинга движения лекарственных препаратов для медицинского применения, и сроков применения положений Правил применения положений части 2 статьи 57 Федерального закона «Об обращении лекарственных средств» на основании информации, полученной из системы мониторинга движения лекарственных препаратов для медицинского применения».
10. Постановление Правительства Российской Федерации от 30.12.2025 № 2219 «О внесении изменения в постановление Правительства Российской Федерации от 05.04.2022 № 593».
11. Постановление Правительства Российской Федерации от 24.02.2025 № 213 «О биотехнологических лекарственных препаратах, предназначенных для применения в соответствии с индивидуальным медицинским назначением и специально изготовленных для конкретного пациента непосредственно в медицинской организации, в которой применяется такой биотехнологический лекарственный препарат, имеющие в своем составе соединения, синтезированные по результатам генетических исследований материала, полученного от пациента, для которого изготовлен такой биотехнологический лекарственный препарат».
12. https://medvestnik.ru/content/news/v-rossii-nachalos-primenenie-vakciny-dlya-lecheniya-melanomy.html
https://www.interfax.ru/russia/1099203
https://ria.ru/20260604/vaktsina-2096644958.html
13. Распоряжение Правительства Российской Федерации от 13.12.2024 № 3736-р «Об утверждении перечня медицинских организаций, имеющих право изготавливать и применять биотехнологические лекарственные препараты, предназначенные для применения в соответствии с индивидуальным медицинским назначением и специально изготовленные для конкретного пациента непосредственно в медицинской организации, имеющие в составе соединения, синтезированные по результатам генетических исследований материала, полученного от пациента, для которого изготовлен такой препарат».
1. Заремба АГ, Рычихина ЕМ. Соотнесение норм национального права и права ЕАЭС в сфере регулирования обращения лекарственных средств до и после 1 января 2026 года. Регуляторные исследования и экспертиза лекарственных средств. 2023;13(4):586–600. https://doi.org/10.30895/1991-2919-2023-13-4-586-600
2. Немкович КВ. Нормативно-правовые аспекты регистрации лекарственных средств в странах ЕАЭС. Наукосфера. 2025;5(1):382–94. https://doi.org/10.5281/zenodo.15411311
3. Рычихина ЕМ. Переход к регулированию обращения лекарственных средств по правилам ЕАЭС: финальный период. Регуляторные исследования и экспертиза лекарственных средств. 2025;15(6):612–5. https://doi.org/10.30895/1991-2919-2025-15-6-612-615
Нефидова Ольга Георгиевна, канд. фарм. наук
Петровский б-р, д. 8, стр. 2, Москва, 127051
Байкова Хадича Бильгювардовна
Петровский б-р, д. 8, стр. 2, Москва, 127051
Астапенко Елена Михайловна, канд. техн. наук
Рахмановский пер., д. 3, ГСП-4, Москва, 127994
Нефидова О.Г., Байкова Х.Б., Астапенко Е.М. Регуляторные изменения в сфере обращения лекарственных средств в Российской Федерации: правовые и практические аспекты. Регуляторные исследования и экспертиза лекарственных средств. 2026;16(4):474-478. https://doi.org/10.30895/1991-2919-2026-16-4-474-478
Nefidova O.G., Baykova Kh.B., Astapenko E.M. Regulatory Changes in the Circulation of Medicinal Products in the Russian Federation: Legal and Practical Aspects. Regulatory Research and Medicine Evaluation. 2026;16(4):474-478. (In Russ.) https://doi.org/10.30895/1991-2919-2026-16-4-474-478

 Послать статью по эл. почте (Необходимо имя пользователя (логин))
Связаться с автором (Необходимо имя пользователя (логин))
Издатель: ФГБУ «НЦЭСМП» Минздрава России
Обработка персональных данных


